药品包材与一次性系统E&L评估普遍面临一大现实矛盾:完整的真实浸出物试验需要走完产品全部有效期,周期长达24个月甚至更久,但临床申报、材料筛选工作无法长期等待。
不少企业直接采用严苛条件下的可提取物数据进行风险推演,又常常被审评机构质疑与真实生产储存工况脱节。
模拟浸出物研究(Simulated Extractables Studies)作为USP <1663>提出的中间评估手段,能够搭建起可提取物与长期浸出物之间的数据桥梁,但大量项目存在试验条件随意设计、数据边界混淆、法规定位认知不清等问题。
本文结合USP <1663>/<1664>、ICH Q3E最新框架,梳理模拟浸出物完整设计逻辑、适用场景与合规使用边界。
开展相容性研究的技术人员普遍清楚:获得具备充分说服力的真实浸出物数据,需要跟随药品完整有效期持续取样测试。
然而新药研发与注册申报节奏紧张,很难等待长达24个月的稳定性周期。模拟浸出物研究,正是用来填补这一时间缺口、实现阶段性风险预判的重要工具。
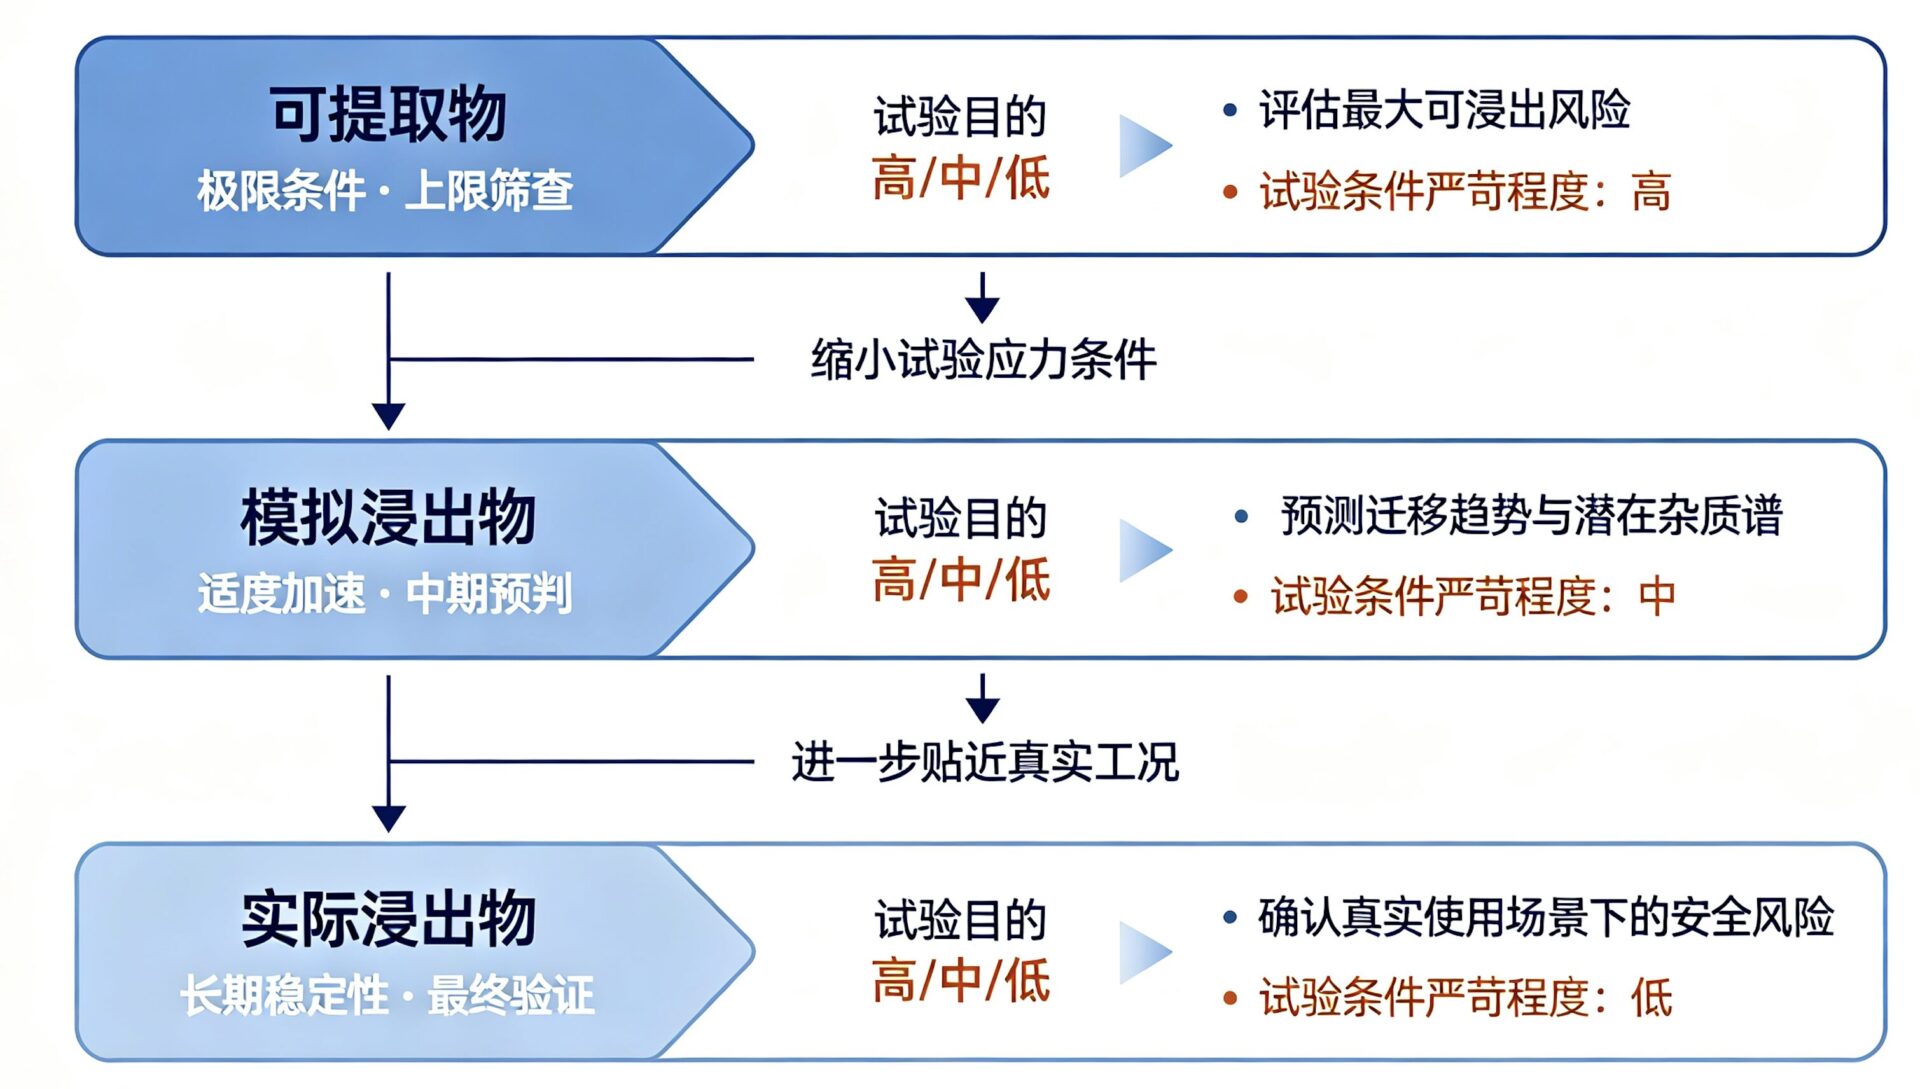
【三类E&L试验层级关系示意图】
一、概念辨析:模拟浸出物、可提取物与实际浸出物的核心差异
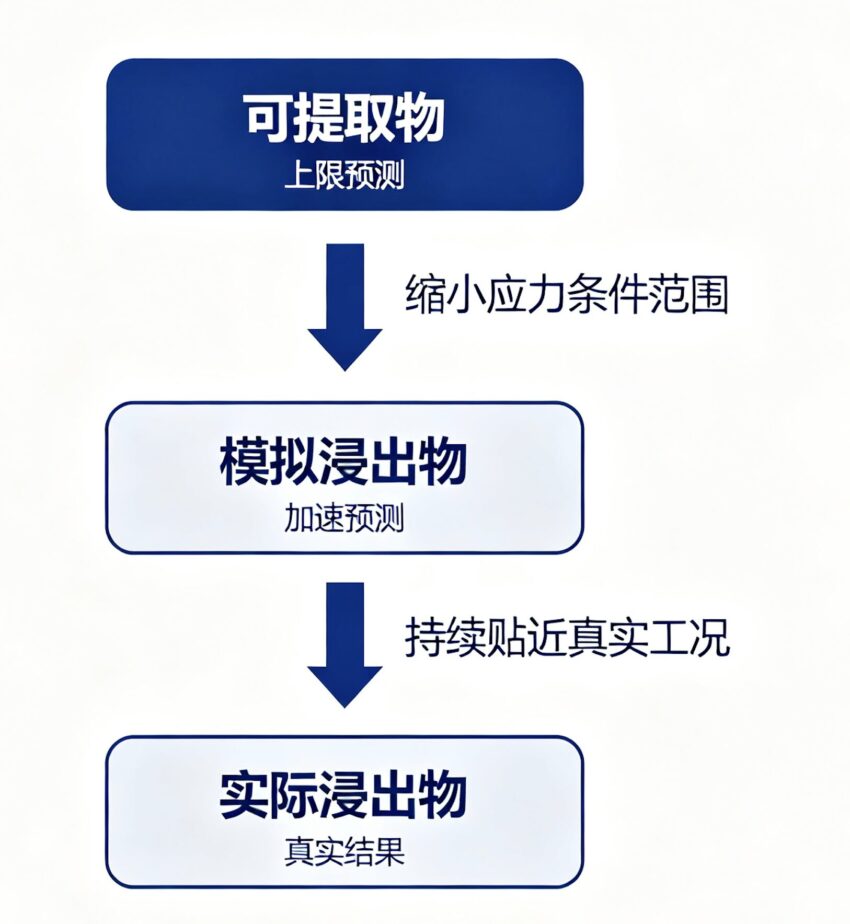
可提取物(Extractables):在显著严于实际使用的极限实验室条件下,强制从接触材料中萃取得到的全部化合物,目标是识别所有具备潜在迁移能力的物质,代表迁移风险上限。
模拟浸出物(Simulated Extractables):介于可提取物和实际浸出物之间的中间研究形式,采用接近或适度严于真实工况的加速条件,模拟储存周期内物质迁移行为,用于预测有效期内潜在浸出风险。
实际浸出物(Leachables):药品在规定真实储存、生产条件下,经过完整时长,稳定迁移至药液中的化合物,是最终安全性评估的核心依据。
三者呈现逐级收敛的逻辑:
USP <1663>在提取物研究方案章节明确说明:当供应商可以提供完整可提取物数据集时,企业可借助模拟浸出物研究完成数据交叉验证,减少自有样品全项试验工作量。
二、开展模拟浸出物研究的驱动因素
2.1 法规层面依据
- USP <1663>:正式提出Simulated Extractables概念,推荐用于验证供应商材料数据适用性,作为内部风险评估补充手段;
- ICH Q3E(Step2草案):细化模拟浸出物适用场景与科学论证要求,强调加速条件必须提供理论支撑,用于辅助安全阈值建立;
- PQRI 2006指导文件:推荐在长期稳定性浸出数据尚未获得的研发阶段,使用模拟浸出物推进风险评估工作。
2.2 商业研发层面价值
| 项目场景 | 缺少模拟浸出物方案 | 采用模拟浸出物研究 |
|---|---|---|
| 引用供应商可提取物报告 | 无法验证数据与自有制剂匹配性 | 模拟试验完成交叉验证,可合理采信供应商数据,节省6~12个月试验周期 |
| 新药临床申报阶段,稳定性样品未到期 | 缺少浸出物支撑数据,延缓申报 | 模拟数据作为阶段性证据,支撑临床阶段申报推进 |
| 多条管线同步开发、竞品进度紧迫 | 重复开展全套长期E&L试验 | 通过模拟筛选快速搭建风险数据链,优先锁定高风险材料 |
三、模拟浸出物研究标准化设计逻辑
3.1 关键应力因子筛选与加速条件设计
模拟浸出试验的核心原则:识别影响物质迁移的关键应力因子,基于Arrhenius方程、Fick扩散定律科学设定加速参数,禁止仅凭经验随意提高试验强度。
| 应力因子 | 常规真实工况 | 模拟条件设计思路 |
|---|---|---|
| 温度 | 2–8℃ / 25℃长期储存 | 适度提升10–20℃,采用Arrhenius方程推算等效时效 |
| 接触时长 | 24个月货架期 | 结合浓缩样品方式搭配ICH Q1A加速稳定性条件 |
| 提取溶剂 | 实际药液/缓冲液 | 优先采用制剂原液;风险研究可选用最坏情况模型溶剂(含表面活性剂体系) |
| 料液比 | 商业化包装填充比例 | 适度缩小料液比,提升单位体积材料接触面积,放大迁移信号 |
🟡 建议:加速条件必须附文献、理论公式作为论证依据。优先开展单因素变量试验,逐个判定温度、溶剂、时长对浸出水平的影响,再开展正交试验优化整套方案。
3.2 配套分析方法组合
模拟浸出物检测体系与可提取物研究基本保持一致,要求广谱覆盖、方法检出限满足AET要求。
| 分析技术 | 检测对象 | 优先级 |
|---|---|---|
| GC-MS | 挥发性、半挥发性有机杂质 | 必备 |
| LC-MS/MS | 中极性至强极性有机提取物 | 必备 |
| ICP-MS/OES | 元素杂质、重金属 | 高风险包材/一次性系统必备 |
| IC离子色谱 | 阴阳离子、小分子电离杂质 | 根据材料类型按需选用 |
3.3 数据与两大USP通则的衔接边界
这是项目最容易出现缺陷的关键点,药典对模拟浸出物的数据用途有着清晰界定。
用于USP <1663>可提取物评估:
- 模拟浸出物数据可用作供应商可提取物报告的验证数据集;
- 当供应商试验条件与企业自身制剂工况不一致时,依靠模拟研究进行条件补充;
- 申报资料中必须清晰论述模拟工况与商业化工况的关联性,论证加速条件合理性。
用于USP <1664>浸出物风险评估:
- 长期稳定性浸出数据尚未获得时,模拟数据可用于AET(分析评估阈值)设定、初步风险分级;
- 产品最终上市申报阶段,仍需要实际浸出物数据补充或替代模拟结果;
- 合规证据链标准模式:模拟浸出物数据 + 加速稳定性数据 + 公开毒理文献构成多层佐证。
🔴 实践提示:大量项目存在典型误区——直接使用模拟浸出物数据充当正式浸出物结论提交申报。审评机构普遍不接受该做法,模拟数据只能标注为阶段性支持性数据,不能单独作为产品安全性最终判定依据。
四、模拟浸出物体系下AET阈值计算与实操要点
AET(Analytical Evaluation Threshold,分析评估阈值)是判定检出物质是否需要开展定性、定量、毒理评估的临界指标。
USP <1664>标准计算公式:
AET = PDE(每日允许暴露量)÷ 每日最大给药剂量
在实际项目中,最终算出的AET常达到ng/L级别,对仪器检出能力提出严苛挑战。
模拟浸出研究中AET的使用策略
- 先完成模拟浸出筛查,锁定浓度高于AET的化学物质;
- 该部分物质列为后续长期浸出试验的重点监测对象;
- 低于AET的组分风险相对可控,但所有检出物均需要完整记录归档。
🟡 实务建议:AET计算常见两处疏漏:仅采用成人给药剂量,未针对儿科制剂进行体重校正;忽略不同给药途径PDE差异,静脉制剂与口服制剂的AET可相差数倍到百倍,方案启动前务必确认给药途径。
五、分层试验策略:以最少试验获得最大化法规认可度
模拟浸出研究的顶层设计思路:充分调研先行、试验精准设计、证据链完整闭环,避免无效测试造成成本浪费。
| 层级 | 试验内容 | 核心目的 | 试验成本 |
|---|---|---|---|
| L1 文献与供应商数据调研 | 汇总供应商可提取物报告、公开材料毒理文献 | 初步搭建潜在风险物质清单 | 极低 |
| L2 模拟浸出物广谱筛查 | 模型溶剂+科学加速条件开展全组分扫描 | 验证、修正初始风险清单,锁定高关注物质 | 中等 |
| L3 目标物精确定量评估 | 针对L2检出的高风险组分开展定量测试,支撑AET风险判定 | 形成阶段性安全性评估证据 | 较高 |
| L4 真实浸出物长期验证 | 稳定性样品实测长期浸出水平 | 生成上市申报所需最终正式数据 | 最高 |
多数新药临床申报阶段,完成 L1+L2+L3 即可满足阶段性资料要求;L4长期浸出试验可同步开展,作为上市申报资料后续补充。
供应商数据包高效利用方法
供应商出具的可提取物报告,是模拟浸出方案最优起点:
- 直接采信报告中识别得到的高风险可提取物清单;
- 通过模拟浸出试验,验证该类物质在自有制剂药液体系下是否真实发生迁移;
- 若模拟结果与供应商结论趋势一致,可大幅减少企业自主开展全项可提取物测试工作量。
六、高频问题汇总
Q1:模拟浸出物数据能不能直接单独用于注册申报?
可以纳入申报资料,但不可独立作为安全性结论。模拟数据定位为支持性证据,必须搭配供应商数据、加速稳定性、毒理文献共同组成完整证据链;产品最终上市申报仍需要长期真实浸出物数据。
Q2:ICH Q3E正式落地后,模拟浸出物研究出现哪些新要求?
ICH Q3E强化了加速条件的科学论证义务,明确模拟工况必须依靠Arrhenius方程、扩散模型等理论支撑,不允许随意设定加速倍数,无依据的加速试验结果会被审评质疑。
Q3:什么场景下可以不用开展模拟浸出物研究?
当供应商可提取物数据集完整,且试验溶剂、温度、接触时长完全覆盖企业商业化生产与储存全部工况时,经论证后可直接采信供应商数据,无需额外开展模拟浸出试验。
伯朗氏实验室(BrunsLab)总部位于广州,专注于药包材、一次性生产组件SUS与医疗器械材料的可提取物与浸出物(E&L)研究,在USP/ICH Q3E合规对标、相容性研究领域拥有丰富的项目经验。如果您正面临医疗器械化学表征、包材相容性研究、生产组件风险评估或验证需求,可通过电话+86 18816792607(微信同号)或邮箱contact@brunslab.com联系咨询。